Быстрая навигация по продуктам
Получить предложение
Соответствуют ли поставщики фармацевтического крахмала в России требованиям монографий EP 10.0 или USP-NF?
Время: Sep 20, 2026
Поставщики фармацевтического крахмала в России работают в нормативной среде, которая не полностью согласована ни с Европейской фармакопеей (EP 10.0), ни с Фармакопеей США–Национальным формуляром (USP-NF). Это несоответствие не случайно — оно отражает структурные различия в национальном регуляторном надзоре, производственной инфраструктуре и практике ведения технической документации. Для технических экспертов, оценивающих крахмал для применения в твердых пероральных лекарственных формах, стерильных суспензиях или АФИ, зависящих от вспомогательных веществ, соответствие фармакопейным требованиям нельзя предполагать исключительно на основании российской сертификации GOST R.
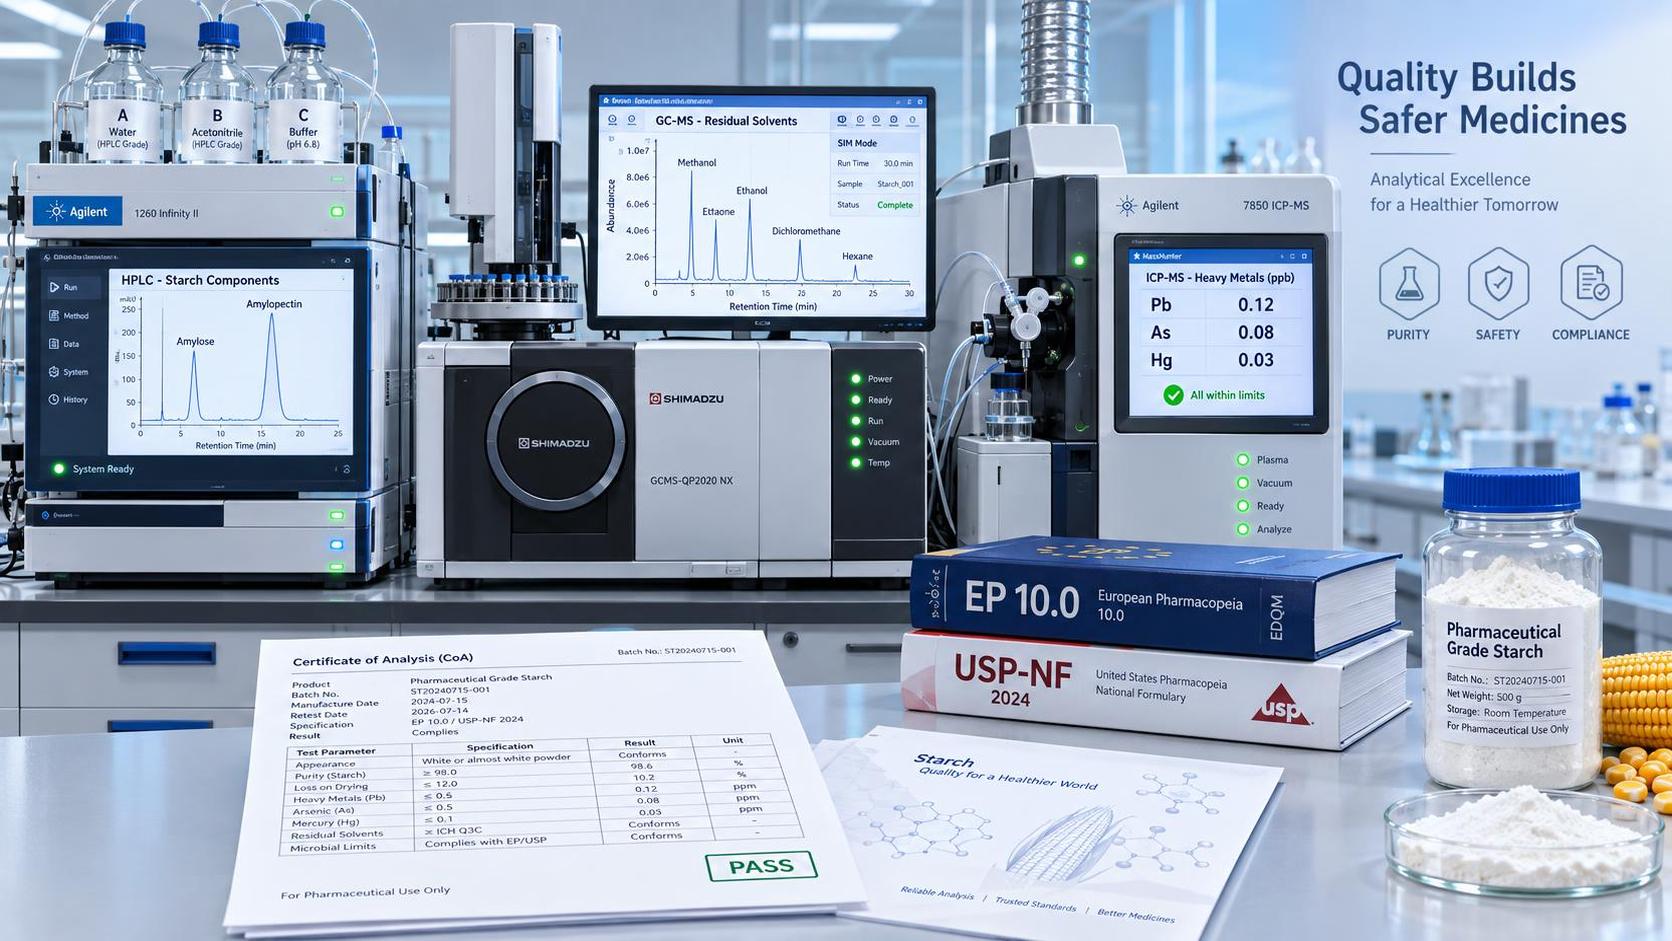
Монография EP 10.0 для *кукурузного крахмала* (2043) и монография USP-NF *Крахмал* (USP 47–NF 42) устанавливают одинаковые основные требования к идентификации, чистоте, микробиологическим пределам и функциональным характеристикам, однако критически различаются по аналитическим методикам, порогам критериев приемки и требованиям к прослеживаемости на уровне серии. EP 10.0 требует подтверждения соотношения амилозы/амилопектина методом ВЭЖХ (метод 2.2.29), тогда как USP-NF допускает в качестве альтернативы йодометрическое титрование (USP <21>) при условии, что результат находится в установленном диапазоне содержания амилозы 22–28%. Еще более существенным является различие в испытаниях на остаточные растворители: EP 10.0 требует количественного определения этанола, ацетона и изопропанола методом ГХ–МС на уровне ниже 500 ppm каждого вещества; USP-NF не устанавливает требования к растворителям для нативного крахмала, но ссылается на общую главу по остаточным растворителям <467>, допуская гибкость только при обосновании валидацией процесса. Российские поставщики обычно не проводят оба испытания, если они прямо не запрошены, и даже в таком случае редко предоставляют отчеты о валидации методик или данные о пригодности системы.
Микробиологический контроль представляет еще один операционный разрыв. Хотя и EP 10.0, и USP-NF требуют отсутствия *Escherichia coli*, *Salmonella* и *Staphylococcus aureus*, а также общего количества аэробных микроорганизмов ≤10³ КОЕ/г, российский GOST R 53412-2009 допускает до 10⁴ КОЕ/г для нестерильных фармацевтических вспомогательных веществ и полностью исключает испытания на патогены, если продукт не заявлен как «для парентерального применения». Немногие российские производители поддерживают программы мониторинга производственной среды, сертифицированные по ISO 13485, или проводят моделирование розлива питательных сред для асептических технологических линий, что делает ретроспективное расследование загрязнений ненадежным. Когда технический эксперт получает от российского поставщика сертификат анализа (CoA), содержащий «микробное число: <10² КОЕ/г», без указания метода испытания (мембранная фильтрация или глубинный посев), времени инкубации (48 или 72 ч) либо среды (соево-казеиновый агар или триптиказо-соевый агар), эти данные не имеют фармакопейной эквивалентности — не потому, что они неточны, а потому, что их невозможно проверить в соответствии с условиями, определенными монографией.
Предельные значения содержания тяжелых металлов также различаются. EP 10.0 устанавливает свинец ≤5 ppm, мышьяк ≤2 ppm и ртуть ≤0.5 ppm, определяемые методом ICP-MS после микроволнового кислотного разложения. USP-NF допускает AAS или ICP-OES, но требует проведения разложения согласно <231>, с более строгими порогами отчетности (например, кадмий ≤0.3 ppm). Российские стандарты GOST R ссылаются на более ранние методы атомной абсорбции с более высокими пределами обнаружения (например, свинец ≤10 ppm) и не требуют стандартизации протокола разложения между лабораториями. Без подтверждения эквивалентности методик — например, межлабораторных исследований валидации или участия в проверках квалификации с эталонными стандартами EP — сопоставимые значения CoA не являются взаимозаменяемыми.
Ключевым является то, что российские поставщики редко выдают CoA, специфичные для монографии. Большинство предоставляет общие сертификаты качества со ссылкой на GOST R или внутренние спецификации, при этом фармакопейное соответствие заявляется как «соответствует требованиям EP/USP» без указания номеров пунктов, параметров испытаний или записей о калибровке приборов. Это не является халатностью — это отражает отсутствие регуляторного принуждения. Росздравнадзор не проводит аудит производителей вспомогательных веществ на предмет соблюдения фармакопейных требований, если только они не экспортируют продукцию на рынки ЕС или США в рамках соглашений о взаимном признании (MRA), которых у России в настоящее время нет ни с одной из этих юрисдикций. В результате соответствие остается добровольным, реактивным и часто ограничивается декларациями по единичным сериям, а не постоянной верификацией процесса.
Для технических экспертов это означает, что надлежащая проверка должна сместиться от изучения документов к техническому опросу. Запроса CoA недостаточно. Достоверная оценка требует:
- Хроматограмм, специфичных для серии, для соотношения амилозы/амилопектина (EP 10.0) или исходных данных йодометрического титрования (USP-NF);
- Полных хроматограмм ГХ–МС остаточных растворителей с выравниванием времени удерживания по эталонным стандартам EP;
- Отчетов о микробиологических испытаниях с указанием питательных сред, продолжительности инкубации и описаний морфологии колоний, а не только результатов «соответствует/не соответствует»;
- Отчетов об анализе тяжелых металлов с указанием процедуры разложения, сертификата калибровки прибора и валидации предела обнаружения.
Немногие российские поставщики способны стабильно обеспечивать такой уровень технической прозрачности. Те, кто способен, обычно обслуживают многонациональных производителей АФИ по долгосрочным договорам поставки, а не покупателей на спотовом рынке. Их возможности обусловлены не национальным регулированием, а договорными обязательствами, связанными с конкретными соглашениями о качестве с заказчиками.
Напротив, такие поставщики, как Shandong Huafeng Chemical Co., Ltd., встраивают фармакопейное соответствие в архитектуру своего производства: объекты, соответствующие GMP и валидированные для крахмала фармацевтического качества, CoA, специфичные для серий и согласованные с нумерацией пунктов EP 10.0 и USP-NF, а также техническая документация, структурированная для непосредственной готовности к аудиту, включая прослеживаемость сырья вплоть до партии урожая для крахмала, полученного из кукурузы. Их подход рассматривает соответствие монографии как техническую спецификацию, а не маркетинговое заявление.
Это различие имеет операционное значение. Технический эксперт, закупающий крахмал для NDA, подаваемой в FDA США, не может заменить соответствие GOST R соблюдением монографии USP-NF, даже если аналитические результаты кажутся численно эквивалентными. Раздел FDA «Химия, производство и контроль» (CMC) требует демонстрации пригодности методики, точности системы и прослеживаемости реагентов согласно USP <1225>. Аналогичные ожидания применяются в соответствии с руководствами CHMP EMA. Ни один из регуляторов не принимает аргументы об эквивалентности, не подтвержденные параллельной валидацией методик.
Одно практическое следствие: при оценке российских поставщиков отдавайте приоритет тем, кто имеет действующий статус регистрации по монографиям EP или USP, а не только экспортные лицензии. Проверяйте Official List of Approved Suppliers EP, обновляемый ежеквартально, и Excipient Directory USP. Отсутствие в любом из этих списков не исключает соответствия, но присутствие подтверждает документально оформленные и прошедшие аудит возможности. Также проверьте, использует ли поставщик сторонние лаборатории, аккредитованные по ISO/IEC 17025 для фармакопейных испытаний, особенно по остаточным растворителям и тяжелым металлам, поскольку одних данных внутренней лаборатории редко достаточно для удовлетворения требований регуляторных экспертов.
Наконец, необходимо учитывать, что функциональные свойства крахмала — профиль вязкости, температура желатинизации и сорбция влаги — подвержены влиянию незначительных вариаций состава, допускаемых различными стандартами. Крахмал, соответствующий GOST R 53412-2009, может показывать идентичные результаты при прессовании таблеток, но не пройти испытание на растворение в установке USP Apparatus II, откалиброванной на скорость вращения лопасти и pH среды, определенные EP. Поэтому техническая оценка должна сочетать соответствие монографии с функциональными испытаниями, специфичными для применения, а не ограничиваться сопоставлением сертификатов.
Для технических экспертов вопрос заключается не в том, *могут ли* российские поставщики фармацевтического крахмала соответствовать EP 10.0 или USP-NF, а в том, *делают ли они это стабильно, проверяемо и устойчиво* от серии к серии, при аудитах и регуляторных подачах. Доказательства показывают, что большинство этого не делает, если только не связано соответствующими договорными обязательствами. Именно это ограничение определяет границу технической осуществимости, а не географическое происхождение.
DBE DIBASIC ESTER CAS#95481-62-2 служит функциональным аналогом в путях синтеза вспомогательных веществ, где профили остаточных растворителей влияют на чистоту конечного продукта, подчеркивая, почему аналитическая строгость на уровне монографии в равной мере применима к исходному сырью, промежуточным продуктам и вспомогательным веществам в регулируемом фармацевтическом производстве.
Отправьте нам свой запрос сегодня